Posty

Wyświetlam posty z etykietą Rzadkie choroby neurologiczne

Zespół Doose - padaczka z napadami miokloniczno-atonicznymi

Obraz
Zespół Doose, to rzadko występująca padaczka wieku wczesno-dziecięcego, która charakteryzuje się szerokim wachlarzem rodzajów napadów, w tym napadami mioklonicznymi i atonicznymi, atonicznymi oraz uogólnionymi toniczno-klonicznymi. Napady pojawiają się u dzieci pierwotnie uważanych za zdrowe i normalnie rozwijające się. Po napadach mogą następować tzw. ataki padania (ang. drop attacs ), które prowadzą do upadków i urazów, a także napady nieświadomości. Wystąpienie zespołu Dosse może skutkować opóźnieniem rozwoju lub regresem nabytych już umiejętności. U niektórych dzieci zgłaszano też cechy autystyczne, a także mimowolne ruchy ataktyczne (niezborne). W leczeniu stosuje się farmakoterapię przeciwpadaczkową, a także dietę ketogenną i stymulację nerwu błędnego. Padaczka z napadami mioklonicznymi-atonicznymi została po raz pierwszy opisana przez dr Hermana Doose'a z Niemiec w 1970 roku. Warto przeczytać: Padaczka - przyczyny, klasyfikacja, rodzaje napadów i objawy Synonimy: ang. Doose...

NDMSCA - zaburzenie neurorozwojowe z małogłowiem, drgawkami i atrofią korową

Obraz
Choroby ultrarzadkie to ekstrema wśród chorób rzadkich. Cechuje je jeszcze niższa chorobowość, która wynosi jedną tysięczną chorobowości chorób rzadkich. Dotyczą zatem mniej niż 1 na 2000 000 osób [1]. Niektóre z tych chorób są tak niespotykane, że dotychczas nie określono ich rozpowszechnienia w populacji ogólnej czy pediatrycznej. Zgłoszonych jest zaledwie kilka przypadków na świecie. Prawdopodobnie może mieć to związek z ograniczeniami diagnostycznymi genetycznych przyczyn zaburzeń rozwojowych, które aktualnie przeżywają rozkwit. Przykładową chorobą - dopiero odkrywaną przez naukowców jest NDMSCA, czyli zaburzenia neurorozwojowe z małogłowiem, drgawkami i atrofią korową. NDMSCA jest zaburzeniem dziedziczonym w sposób autosomalne recesywny, co oznacza, że niezbędne jest odziedziczenie od obojga rodziców nieprawidłowo zmienionej wersji genu WARS1 . Cechy zaburzenia są niejednoznaczne i nie wskazują bezbłędnie rozpoznania, bowiem przypominają mnóstwo innych chorób neurologicznych. W ic...

Zespół Cockayne'a

Obraz
Wydawać by się mogło, że lato jest najprzyjemniejszą porą roku dla każdego z nas. Wakacje, urlop, słońce, plaża, morze... Niestety nie wszyscy możemy w pełni cieszyć się gorącymi promieniami słońca, a szczególnie dotyczy to osób z nadwrażliwością na światło słoneczne. W grupę tą wpisują się m.in. dzieci z zespołem Cockayne'a - rzadko występującą chorobą genetyczną, która charakteryzuje się "kachektyczną karłowatością", postępującą neurodegeneracją, utratą wzroku i słuchu, cechami progerii oraz ekstremalną nadwrażliwością na słońce. W zależności od typu zespołu, pierwsze objawy obserwowane są w okresie prenatalnym lub we wczesnym dzieciństwie. Stan malucha pogarsza się z wiekiem. Na chwilę obecną nie ma leczenia przyczynowego zespołu, a postępowanie jest paliatywne i wspierające. Zaleca się również unikanie ekspozycji na światło słoneczne oraz ochronę przed nim. Już we wstępie należy wspomnieć, że u dzieci z zespołem Cockayne'a obserwuje się ciężką niepożądaną reakcję...

Choroba Charcota-Mariego-Tootha

Obraz
Choroba Charcota-Mariego-Tootha to grupa zaburzeń, które dotyczą nerwów obwodowych - ruchowych i czuciowych. Charakterystyczne jest dla niej osłabienie i zaniki mięśni, jak również utrat czucia w kończynach. Pierwsze objawy pojawiają się w stopach oraz dystalnych częściach kończyn dolnych, a później w rękach. Komórki nerwowe pacjentów z chorobą Charcota-Mariego-Tootha nie są zdolne do normalnego przekazywania impulsów elektrycznych z powodu nieprawidłowości, jakie stwierdza się w aksonach lub osłonkach mielinowych otaczających aksony [1]. Z etiologią choroby związanych jest ponad 80 różnych genów [2]. Zaobserwowano, że mutacje powodujące chorobę są dziedziczone w różnych mechanizmach. Choroba Charcota-Mariego-Tootha na chwilę obecną jest niewyleczalna, a proponowane terapie są wspierające i podtrzymujące [1].

Klasterowy ból głowy - zespół Hortona

Obraz
Klasterowy ból głowy to jeden z najsilniejszych bólów głowy. Określenie „klasterowy” pochodzi z języka angielskiego: „ cluster ”, co oznacza „skupisko”, „nagromadzenie”, „zgrupowanie”. W nomenklaturze medycznej przyjęto, że rzut bólowy określany jest mianem klasteru. Pomiędzy klasterami nie występują inne dolegliwości, a ból ulega wyciszeniu (remisja). Wystąpienie ataku wiąże się z nawet wielogodzinnym silnym bólem w oczodole i towarzyszą objawy autonomiczne np. łzawienie czy zwężenie źrenicy. U niektórych klastery reaktywują się bardzo często - bo kilka razy w ciągu dnia. U innych zaś pojawią się kilka razy do roku. Z klasterowym bólem głowy częściej zmagają się młodzi mężczyźni. Przyczyny tego rodzaju bólu głowy nadal pozostają niejasne.[1] Według Orphanetu w Europie klasterowe bóle głowy nie są uznawane za rzadkie.[2] Klasterowe bóle głowy rzadko występują u dzieci.[3]

Zespół soli i pieprzu - niedobór syntazy gangliozydu GM3

Obraz
Zespół soli i pieprzu to rzadko występujące wrodzone zaburzenie glikolizacji, które przebiega z objawami neurologicznymi, niepełnosprawnością intelektualną oraz zmienioną pigmentacją skóry pod postacią niewielkich rozproszonych plamek z nadmiarem lub niedoborem barwnika. Charakterystyczna jest padaczka lekooporna, cechy choreoatetozy, skolioza, a czasem również niespecyficzny i nieprawidłowy zapis elektrokardiogramu. Notowano też dysmorfie twarzowe, jak małogłowie, niedorozwój środkowej części twarzy i wydatną dolną część twarzy. Ponadto, w badaniach radiograficznych wykrywa się zmniejszoną mineralizację kości. Zespół jest niewyleczalny, a postępowanie jest objawowe i wspierające.[1]

Polimikrogyria - drobnozakrętowość mózgu

Obraz
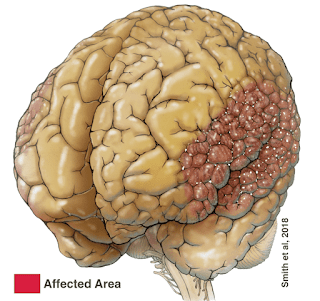
Obustronna polimikrogyria, Smith et all, 2018 Polimikrogyrgia, czyli drobnozakrętowość, to wada wrodzona mózgu polegająca na występowaniu zbyt dużej ilości ( poli -) drobnych ( micro -) zakrętów ( gyria ) na powierzchni mózgu, przez co dochodzi do pojawienia się różnie nasilonych zaburzeń neurologicznych. Takie niekorzystne zmiany rozwojowe zachodzą jeszcze przed urodzeniem dziecka, a drobnozakrętowość może dotyczyć części lub całego mózgowia. Występuje jako wada izolowana, samodzielna albo towarzyszy innym zespołom genetycznym, czy zaburzeniom chromosomowym. Na chwilę obecną nie ma leczenia przyczynowego polimikrogyrii. Postępowanie skupia się na leczeniu przeciwpadaczkowym, ponieważ padaczka jest najczęstszym powikłaniem związanym z chorobą. Wdrażane też jest leczenie operacyjne polegające wykonaniu hemisferektomii czy też całkowitej resekcji kory z drobnozakrętowością.

Zespół napadowego bólu ekstremalnego

Obraz
Zespół napadowego bólu ekstremalnego, to rzadko występujące zaburzenie uwarunkowane genetycznie, które charakteryzuje się pojawianiem silnego bólu, z towarzyszącym zaczerwieniem i wzmożonym uciepleniem zajętej części ciała. Napady trwają zwykle do kilku minut, ale zdarzają się również dłuższe. Pierwsze napady choroby notuje się w okresie noworodkowym i niemowlęcym. Początkowo  ból koncentruje się w dolnej części ciała, zwłaszcza w okolicach odbytnicy i najczęściej jest wywoływany poprzez ruchy jelit. U niektórych dzieci w związku z tym występują zaparcia nawykowe, co jest spowodowane obawą przed bólem wywołanym przez defekację. Atakom bólu u małych dzieci mogą również towarzyszyć napady padaczkowe, zbyt wolne bicie serca lub bezdechy. Zespół napadowego bólu ekstremalnego to kanałopatia spowodowana nieprawidłowościami kanału sodowego. Leczenie choroby jest objawowe. Istotna jest również profilaktyka zaparć.

Koitalne bóle głowy

Obraz
Koitalne bóle głowy, znane również  jako bóle głowy związane z aktywnością seksualną, stanowią niewielki odsetek bólów głowy obserwowanych u ludzi. Były opisywane już przez Hipokratesa w okresie starożytności. Zwykle dotyczą mężczyzn, po czwartej dekadzie życia i pojawiają się podczas aktywności seksualnej. Dolegliwości występują głównie w fazie narastania napięcia seksualnego, tuż przed orgazmem lub  podczas orgazmu. Utrudniają funkcjonowanie seksualne i obniżają jego jakość. Czynnikami sprzyjającymi bólom koitalnym głowy mogą być: nadciśnienie tętnicze, nadwaga, miażdżyca, migreny, nadmierny stres w ciągu dnia, zmęczenie, liczne stosunki seksualne w krótkim czasie, a także pozycja klęcząca podczas zbliżeń. Bóle głowy mijają samoistnie po kilku godzinach lub dniach. Leczenie jest objawowe. Zaleca się również modyfikacje w stylu życia.

Choroba moyamoya

Obraz
Choroba moyamoya to rzadko występująca arteriopatia, która obejmuje w szczególności tętnice szyjne wewnętrzne i ich odgałęzienia. Są to naczynia odpowiadające za zaopatrzenie mózgu w tlen i substancje odżywcze. W przebiegu choroby dochodzi do zwężenia tętnic, co skutkuje zmniejszeniem przepływu krwi przez mózg. Aby to kompensować, organizm wytwarza krążenie oboczne pod postacią sieci nowych naczynek krwionośnych, które niestety są bardzo delikatne i kruche. Jest on widoczny w obrazie angiografii mózgu, który przedstawia naczynia ułożone we wzór kłębów dymu, skąd też pochodzi japońska nazwa choroby moyamoya - „coś mglistego jak kłęby dymu". Pierwsze objawy choroby występują u dzieci lub w późnej dorosłości i mogą przypominać przejściowe epizody niedokrwienne, jak również być przyczyną udarów, trudności poznawczych czy napadów drgawkowych. Nierzadko dochodzi również do wytworzenia się tętniaków naczyń mózgowych, które mogą pękać i stanowić zagrożenie życia (krwawienie do mózgu...

Choroba Creutzfeldta-Jakoba

Obraz
Choroba Creutzfeldta-Jakoba to rzadko występująca śmiertelna choroba neurodegeneracyjna, która jest jednocześnie najczęściej spotykaną zakaźną encefalopatią gąbczastą wśród ludzi. Opisana została po raz pierwszy przez Hansa Gerharda Creutzfeldta oraz Alfonsa Jakoba. Za jej przyczynę uznaje się priony - białkowe cząsteczki zakaźne. Istnieje też odmiana choroby, która może zostać przeniesiona z bydła na człowieka (tzw. choroba wściekłych krów). Priony wnikają do białek o prawidłowej budowie, gromadzą się w komórkach mózgu, doprowadzając do ich uszkodzenia, a struktura zwyrodnienia prionowego mózgu przypomina gąbkę. Aby rozpoznać chorobę Creutzfeldta-Jakoba niezbędne jest rozpoznanie szybko postępującej demencji. Wcześniej mogą jednak występować objawy neuropsychiatryczne, które utrudniają jednoznaczne, szybkie rozpoznanie. Na chwilę obecną choroba jest niewyleczalna i śmiertelna. Wdrażane jest postępowanie objawowe, paliatywne.

NBIA - choroba neurozwyrodnieniowa z odkładaniem żelaza w mózgu

Obraz
Choroba neurozwyrodnieniowa (encefalopatia) z odkładaniem żelaza w mózgu obejmuje grupę rzadko występujących, dziedzicznych chorób neurodegeneracyjnych. Polega na współwystępowaniu objawów pozapiramidowych, dystonii, niepełnosprawności intelektualnej, a także zaburzeń neuropsychiatrycznych, które wynikają z gromadzenia się żelaza w jądrach podstawnych mózgu. Trzeba zaznaczyć, że spadek możliwości intelektualnych oraz zanik móżdżku występują w niektórych podtypach choroby. Ponadto, charakterystycznym dla neurodegeneracji z odkładaniem żelaza jest obraz rezonansu magnetycznego, w którym stwierdza się objaw "tygrysiego oka". Uwidoczniony jest bowiem symetryczny, występujący w obrębie obu gałek bladych obszar wyraźnego obniżenia sygnału (zmiany hipointensywne - koloru ciemniejszego) w sekwencji T2-zależnej, a w jego centrum lub w części przednio-przyśrodkowej znajduje się małe pole hiperintensywne (koloru jaśniejszego), co wizualnie przypomina źrenicę tygrysiego oka. Rozpozn...

Zaktualizowany opis: choroba Canavan

Obraz
Choroba Canavan to choroba neurozwyrodnieniowa zaliczana do leukodystrofii, spowodowana mutacją genu  ASPA , dziedziczoną w sposób autosomalny recesywny. Opisano dwie postacie choroby Canavan - noworodkowo-niemowlęcą i młodzieńczą. Postać o początku w okresie noworodkowym lub niemowlęcym cechuje bardzo ciężki przebieg. Pierwszym z niepokojących objawów jest opóźnienie rozwoju obserwowane około 3.-5. miesiąca życia, z towarzyszącą makrocefalią, drażliwością i hipotonią mięśniową. Choroba o późnym początku jest dyskretnie wyrażona, a jej objawy mogą pozostać niezauważone. Aktualnie jest chorobą niewyleczalną - wdrażane jest jedynie postępowanie paliatywne. Jednakże trwają badania nad opracowaniem terapii genowej dla tej leukodystrofii. CHOROBA CANAVAN

Zaktualizowany opis: zespół Dravet

Obraz
Zespół Dravet to jedna z poważniejszych, uwarunkowanych genetycznie encefalopatii (uszkodzenie mózgu) przybierająca postać lekoopornej padaczki u dzieci. Należy do kanałopatii, czyli zaburzeń polegających na dysfunkcji kanałów jonowych. Charakteryzuje się występowaniem napadów toniczno-klonicznych i mioklonicznych u początkowo zdrowych, prawidłowo rozwijających się dzieci. Napady padaczkowe najczęściej są indukowane  przez gorączkę i mogą doprowadzić do deficytów poznawczych oraz ruchowych. Istotna jest wczesna diagnostyka, by wdrożyć właściwe leczenie. Bowiem w przypadku zespołu Dravet obserwuje się oporność terapeutyczną na leki blokujące kanały sodowe np. fenytoinę i karbamazepinę. Zastosowanie tych leków może przyczyniać się również do pogorszenia zdrowia pacjenta i wystąpienia stanu padaczkowego. ZESPÓŁ DRAVET

Rozszczep kręgosłupa

Obraz
Rozszczep kręgosłupa należy do n ajczęściej występujących wad cewy nerwowej, czyli nieprawidłowości rozwojowych ośrodkowego układ nerwowego. Przez pierwsze 28 dni życia płodowego, u rozwijającego się w łonie matki dziecka dochodzi do wielu przemian - m.in. płytka nerwowa, przekształca się w cewę nerwową (płytka i cewa nerwowa są to struktury stanowiące zalążki ośrodkowego układu nerwowego w okresie embrionalnym), z której formuje się mózg i rdzeń kręgowy. W tym też czasie tworzy się kręgosłup, ochraniający rdzeń. Rozszczep kręgosłupa może się uformować się około 3. tygodnia ciąży na różnych odcinkach kręgosłupa. Wada polega na niedomknięciu się kanału kręgowego, co oznacza, że brakuje części tylnych łuków kręgowych. Istotną rolę w profilaktyce rozszczepu kręgosłupa o dgrywa suplementacja kwasu foliowego w okresie prokreacji i wczesnych tygodniach ciąży. 

Niedobór transportera-2 tiaminy

Obraz
Choroba jąder podstawnych reagująca na suplementację biotyną i tiaminą, znana też jako niedobór transportera-2 tiaminy, to rzadko występujące neurometaboliczne zaburzenie, które charakteryzuje się nawracającym, podostrym rozstrojem układu nerwowego, z towarzyszącym splątaniem, napadami padaczkowymi, deficytami ruchowymi, trudnościami w połykaniu i mówieniu. Nieprawidłowości dotyczą jąder podstawnych, czyli struktur mózgowia będących skupiskami istoty szarej. Ich zadaniem jest kontrolowanie ruchów ciała, procesów myślowych, a nawet emocji. Opisywana choroba jest dziedziczona autosomalne recesywnie, a jej przyczyną są mutacje w genie SLC19A3. Wczesne rozpoznanie i wdrożenie suplementacji wysokimi dawkami biotyny i tiaminy oszczędza układ nerwowy, a w ciągu kilku dni łagodzi lub niweluje objawy uszkodzenia mózgu. Leczenie musi być kontynuowane przez całe życie.

Choroba Canavan

Obraz
Choroba Canavan to choroba neurozwyrodnieniowa zaliczana do leukodystrofii, spowodowana mutacją genu ASPA , dziedziczoną w sposób autosomalny recesywny. Opisano dwie postacie choroby Canavan - noworodkowo-niemowlęcą i młodzieńczą. Postać o początku w okresie noworodkowym lub niemowlęcym cechuje bardzo ciężki przebieg. Pierwszym z niepokojących objawów jest opóźnienie rozwoju obserwowane około 3.-5. miesiąca życia, z towarzyszącą makrocefalią, drażliwością i hipotonią mięśniową. Choroba o późnym początku jest dyskretnie wyrażona, a jej objawy mogą pozostać niezauważone. Aktualnie jest chorobą niewyleczalną - wdrażane jest jedynie postępowanie paliatywne. Jednakże trwają badania nad opracowaniem terapii genowej dla tej leukodystrofii.

Zespół Möbiusa

Obraz
rys.  A. Nyberg Zespół Möbiusa to rzadko występujący zespół wad wrodzonych, który charakteryzuje się różnymi zaburzeniami neurologicznymi. Najczęściej są to porażenia nerwów czaszkowych jak np. nerwu VI (odwodzącego) i VII (twarzowego). Prawidłowe funkcjonowanie tych nerwów warunkuje mimikę twarzy, mruganie powiekami, czy też boczne ruchy oczu. Osoby z zespołem Möbiusa, z uwagi na patologię nerwów VI i VII, nie są w stanie uśmiechać się, poruszać oczami, marszczyć brwi, a nawet mrużyć powiek. Ponadto, niekiedy u pacjentów występują dodatkowe wady wrodzone jak rozszczep podniebienia oraz deformacje rąk i stóp. Cechy zespołu dostrzegalne są już od urodzenia, choć bywa, że osoba zdiagnozowana jest wiele lat później. Na chwilę obecną zespół jest niewyleczalny. Dziecko powinno być skonsultowane przez wielospecjalistyczny zespół lekarzy. Proponowane są operacje rekonstrukcyjne i plastyczne wad towarzyszących.

Leukoencefalopatia z zanikającą istotą białą mózgu

Obraz
Leukoencefalopatia z zanikającą istotą białą mózgu to rzadka choroba neurodegeneracyjna dotycząca ośrodkowego układu nerwowego. Jej przyczyną są różne mutacje genetyczne. Pierwsze objawy obserwowane są już w dzieciństwie i obejmują napady ataksji (niezborność ruchowa) i spastyczności (nieprawidłowe napięcie mięśni oporne na bierne rozciąganie kończyny). Ten rodzaj leukoencefalopatii cechuje powolny i stopniowy przebieg. Jednak w miarę progresji, pacjent staje się niepełnosprawny ruchowo. Dotychczas nie opracowano skutecznej terapii pozwalającej choćby zatrzymać postępowanie choroby. Istota biała to tkanka mózgowa znajdująca się pod korą mózgu. Jest zbudowana z aksonów i dendrytów, czyli wypustek komórek nerwowych otoczonych tłuszczową osłonką mielinową. Zadaniem osłonki mielinowej jest izolacja, ochrona i przyspieszanie przebiegu impulsów nerwowych. Dzięki niej, istota biała u żywych organizmów ma kolor żółtawy - z uwagi na bogate unaczynienie (kolor biały widoczny jest dopiero...

Zespół Lescha-Nyhana

Obraz
Zespół Lescha-Nychana to grupa charakterystycznych zaburzeń dotyczących głównie mężczyzn, gdyż jest dziedziczony w sposób sprzężony z chromosomem X. Cechuje go współwystępowanie nieprawidłowości neurologicznych, zaburzeń zachowania i wysoki poziom kwasu moczowego w organizmie. Kwas ten jest produktem ubocznym powstającym w różnych procesach biochemicznych zachodzących w naszym ciele. Znajduje się we krwi i w moczu. Nadmiar kwasu moczowego może akumulować się w tkankach, powodując m.in. ostre dnawe zapalenie stawów, podskórne guzki dnawe i wytwarzanie kamieni w układzie moczowym.